


Page 90 - RPIA_34-SUPL1
P. 90
XLVII REUNIÃO ANUAL DA SPAIC / RESUMOS DAS COMUNICAÇÕES ORAIS,
            POSTERS E CASOS CLÍNICOS


            mL, eosinofilia, diminuição de linfócitos T e células NK e aumento   hipogamaglobulinemia identificada na investigação do atraso esta-
            de linfócitos B CD23+.                            turoponderal e dificuldades de aprendizagem. Apresentava con-
            Iniciou IgEV e cotrimoxazol profilático, com melhoria clínica. Fa-  sanguinidade parental (primos em 2º grau), sem antecedentes fa-
            leceu por insuficiência hepática por hábitos alcoólicos.    miliares de EII. De antecedentes pessoais, destacam-se infeções
            Discussão:  Estes casos ilustram a heterogeneidade fenotípica e   respiratórias superiores recorrentes e um episódio de celulite.
            a gravidade do SHIE. Embora a confirmação genética e o estudo   Após confirmação da hipogamaglobulinemia, o estudo genético
            das células Th17 não se encontrarem disponíveis na época, ambos   identificou uma variante de significado incerto no gene TCF3. As-
            os doentes cumpriam critérios clínicos e imunológicos de SHIE   sumido-se como diagnóstico mais provável IDCV, iniciou terapêu-
            por défice de STAT3. A IgEV e a profilaxia antimicrobiana reduzi-  tica de substituição com imunoglobulina humana (IgH). Aos 15
            ram a frequência das infeções. Estes casos reforçam a gravidade   anos, por baixa estatura e ausência de sinais pubertários, foi refe-
            desta entidade e a importância da vigilância oncológica e do segui-  renciado para Endocrinologia Pediátrica, tendo um hipogonadismo
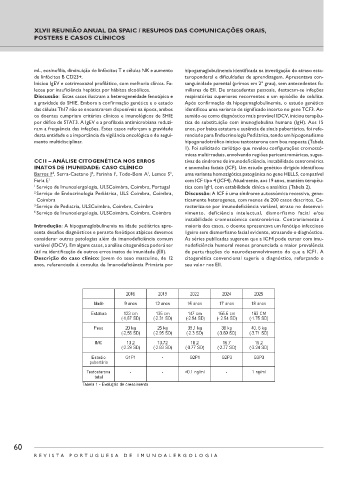
            mento multidisciplinar.                           hipogonadotrófico iniciou testosterona com boa resposta (Tabela
                                                              1). Foi solicitado cariótipo que revelou configurações cromossó-
                                                              micas multirradiais, envolvendo regiões pericentroméricas, suges-
            CC11 – ANÁLISE CITOGENÉTICA NOS ERROS             tivas de síndrome de imunodeficiência, instabilidade centromérica
            INATOS DE IMUNIDADE: CASO CLÍNICO                 e anomalias faciais (ICF). Um estudo genético dirigido identificou
                                                  1
                               2
                                       1
            Barros F , Serra-Caetano J , Farinha I , Todo-Bom A , Lemos S ,   uma variante homozigótica patogénica no gene HELLS, compatível
                  1
                                                         3
            Faria E 1                                         com ICF tipo 4 (ICF4). Atualmente, aos 19 anos, mantém terapêu-
            1  Serviço de Imunoalergologia, ULSCoimbra, Coimbra, Portugal  tica com IgH, com estabilidade clínica e analítica (Tabela 2).
            2   Serviço de Endocrinologia Pediátrica, ULS Coimbra, Coimbra,   Discussão: A ICF é uma síndrome autossómica recessiva, gene-
             Coimbra                                          ticamente heterogenea, com menos de 200 casos descritos. Ca-
            3  Serviço de Pediatria, ULSCoimbra, Coimbra, Coimbra  racteriza-se por imunodeficiência variável, atraso no desenvol-
            6  Serviço de Imunoalergologia, ULSCoimbra, Coimbra, Coimbra  vimento, deficiência intelectual, dismorfismo facial e/ou
                                                              instabilidade cromossómica centromérica. Contrariamente à
            Introdução: A hipogamaglobulinemia na idade pediátrica apre-  maioria dos casos, o doente apresentava um fenótipo infeccioso
            senta desafios diagnósticos e perante fenótipos atípicos devemos   ligeiro sem dismorfismo facial evidente, atrasando o diagnóstico.
            considerar outras patologias além da imunodeficiência comum   As séries publicadas sugerem que a ICF4 pode cursar com imu-
            variável (IDCV). Em alguns casos, a análise citogenética poderá ser   nodeficiência humoral menos pronunciada e maior prevalência
            útil na identificação de outros erros inatos de imunidade (EII).  de perturbações do neurodesenvolvimento do que a ICF1. A
            Descrição do caso clínico: Jovem do sexo masculino, de 12   citogenética convencional sugeriu o diagnóstico, reforçando o
            anos, referenciado à consulta de Imunodeficiência Primária por   seu valor nos EII.


      60

            REVIST A POR TUGUESA DE IMUNO ALERGOLOGIA

